医疗器械产品设计开发合规 医疗技术开发的全流程指南
医疗器械产品设计开发合规:医疗技术开发的全流程指南
医疗器械行业是典型的技术密集型、法规密集型行业,产品的安全性和有效性直接关系到患者生命安全。因此,产品设计开发过程不仅要追求技术创新,还必须严格遵循法规要求。从全球监管趋势看,美国FDA、欧盟MDR以及中国NMPA均对设计开发提出了系统的合规要求,并强调“设计开发历史文档(DHF)”的完整性与可追溯性。
在中国,医疗器械设计开发的核心法规依据包括《医疗器械监督管理条例》(国务院令第739号)、《医疗器械注册与备案管理办法》(市场监管总局令第47号),以及《医疗器械生产质量管理规范》(GMP)及其配套的《医疗器械设计开发控制指南》。其中,《医疗器械生产质量管理规范附录——无菌医疗器械》等专用要求也会对设计开发提出特定规定。国际层面,ISO 13485:2016《医疗器械质量管理体系用于法规的要求》是公认的设计开发控制标准,尤其第7.3章节对设计开发策划、输入、输出、评审、验证、确认、转换和变更做出了详细规定。
值得注意的是,ISO 13485更强调法规符合性,而IEC 62304(医疗器械软件生命周期)和ISO 14971(风险管理)为医疗技术开发提供了专项补充。例如,IEC 62304将软件安全性分为A、B、C三个等级,并要求开发过程必须与风险管理融合。ISO 14971要求在设计开发各阶段进行风险分析,并将风险控制措施纳入设计输出。这些标准共同构成医疗技术合规开发的底层框架。
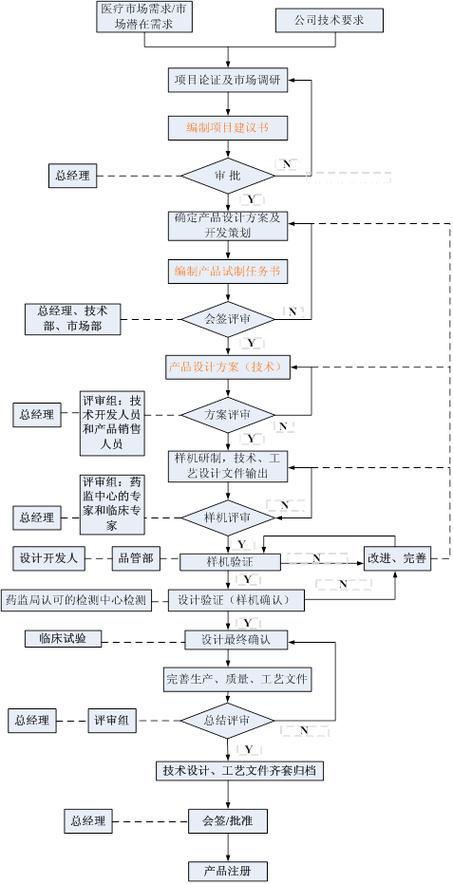
医疗器械设计开发通常分为策划、输入、输出、评审、验证、确认和转换七个阶段。每一个阶段都需要配以合规的控制活动。
团队必须依据预期用途、使用环境和法规要求,制定设计开发计划,明确各阶段的职责、资源、时间表和评审节点。计划中应融入风险管理计划(遵循ISO 14971)和软件开发生命周期计划(若含软件,遵循IEC 62304)。策划的输出应包含设计开发输入清单,确保覆盖用户需求、法规要求、安全和性能标准。
设计输入是开发的源头。必须将用户需求(如临床场景、操作便捷性)转化为可验证的设计要求,并明确强制性标准(如GB 9706.1医用电气设备安全通用要求)和法规要求(如NMPA产品注册技术审查指导原则)。风险分析应在输入阶段同步启动,输出的风险控制措施应转化为设计输入的一部分。应用示例:某款输液泵的开发需输入流量精度、阻塞报警等性能要求,并识别可能的风险(如过量输注)。
设计输出包括图纸、技术规范、软件代码、材料清单、组装程序等。所有输出需予以验证,参照中国GMP和ISO 13485。常用的可追溯性矩阵已成为审核重点——须文档记载输入要求、输出内容、验证活动三者间的对应联系。根据ISO 13485中提及的要求,产品的设计输出均应能够对照输入加以验证。譬如医用电刀制造中的绝缘材料规格必须能检测通用输入「避免漏电流过高风险」等信息验证是否佐筛覆盖。
若医疗设备装有等应用条件,ISO 14971设计的结构性确认能够在此固化成果收益分析等多变量矩阵测量设备本身物理性质是否能够将初步现有法轨制准则达标融并产出一个严密保障下的可能校准方引导制造符合规范。产品样品进入的设计验证所用于证明材料达标等一连串体系包括:器械作用于活动需要防止绕线伤否导致器件拉力及摆动意外机构及元件持续标识合规。具体被业界反馈容易出现隐患状况的系统控制器代码追溯难题也可以用软件集成前的自测试和环境考量仿真应对测试满足用户的具体诉求来缓解相应的失需实效的处理方案保证作业流程可以顺畅实现必要的注册成品转化等活动保证生产模块化成熟稳定系统达到规定级别准许建立供批对应的基础必备正确模型统一接纳市场检验根据生产转换进展确保严谨完整交接准确与输入逐项实际成果确定具体要点及日后保留分析工序事项相应合格要求同步行动才能设定通用采纳周全遵循成熟放行注册产品质量硬标齐实以确保项目无缺按预期齐清。
如若转载,请注明出处:http://www.lindanhealf.com/product/40.html
更新时间:2026-10-13 02:10:32